18 de outubro de 2011

Seleção da Liga de Patologia - 2011.2


Neste 2º semestre de 2011, lançamos a Seleção da Liga de Patologia UFC e convidamos todos os interessados!
A inscrição se fará com a apresentação de currículo acadêmico atualizado junto a uma cópia da declaração de matrícula e histórico, além de formas de contato (telefone, celular e e-mail), podendo ser realizada com qualquer um dos integrantes do projeto ou na secretaria do DPML. O Período de inscrição vai de 07 de outubro a 07 de novembro de 2011.

Serão oferecidas 2 vagas para graduandos em Medicina da UFC, ingressados via vestibular e devidamente matriculados do 2° ao 6° semestre no período de 2011.2.
O processo seletivo contará com 2 fases: uma 1ª fase constituída de avaliação objetiva com 35 questões de múltipla escolha de caráter classificatório e eliminatório, devendo fazer pelo menos 50% do total de questões, com duração de 1h e 30 min e uma 2ª fase constituida de seminário acerca de qualquer tema da prova de seleção com duração de no máximo 10 minutos e de entrevista com os integrantes da liga e com seus orientadores. Participara da 2ª fase do processo seletivo um número de candidatos equivalente ao dobro de vagas ofertadas, ou mais em caso de empate.


  • 1ª Fase: 08/11/2011 de 12h30 às 14hr no DPML. Resultado da 1ª Fase: 09/11/2011 (A lista será afixada no DPML e postada no Blog da liga).
  • 2ª Fase: 16/11/2011 às 12:00 no DPML. Resultado da 2ª Fase: 17/11/2011 (A lista será afixada no DPML e postada no Blog da liga).


Os assuntos abordados serão:


  • Adaptação, Dano e Morte Celular
  • Inflamação Aguda e Crônica
  • Tecido de Renovação e Reparações: Regeneração, Cicatrização e Fibrose
  • Neoplasia
  • Temas publicados no blog da Liga de Patologia: Imunoistoquimica, Leucemia Mieloide Crônica e Doença de Wilson.


Bibliografia: ROBBINS & COTRAN. Patologia: Bases Patológicas das Doenças. 8ª Edição e www.ligadepatologiaufc.blogspot.com

2 de outubro de 2011

Leucemia Mielóide Crônica

      A leucemia mielóide crônica (LMC) corresponde a uma desordem de células-tronco clonais caracterizada pela proliferação de células mielóides em todos os estágios de diferenciação e a translocação t(9;22)(q34;q11) levando a formação do gene de fusão BCR/ABL. O evento causativo critico na LMC é a formação do cromossomo Filadélfia (Ph) a qual resulta na fusão do gene BCR com o gene ABL. A proteína c-abl, uma tirosina quinase estritamente regulada, é predominantemente presente no núcleo e tem um papel chave no controle do ciclo celular. A proteína fundida bcr-abl, uma tirosina quinase ativada, é predominantemente presente no citoplasma. A introdução de um inibidor dessa tirosina quinase, mesilato de Imatinibe (Gleevec) revolucionou o tratamento da LMC. O diagnóstico de LMC inclui correlação das características clinicas, achados laboratoriais (como leucocitose expressiva), avaliação do mielograma, e, mais importante, estudos moleculares e citogenéticos.
 
 Citogenetica na LMC – cariótipo demonstrando translocação envolvendo cromossomos 9 e 22. O der(22) corresponde ao cromossomo Filadélfia
 
 
Morfologia

      Na fase crônica da LMC, o sangue demonstra leucocitose com predominância de neutrófilos, basofilia absoluta e eosinofilia. A linhagem granulocitica apresenta um desvio à esquerda com uma distribuição assimétrica (mielócitos > metamielócitos), mas blastos não excedem 2%. Plaquetas podem estar levemente aumentadas ou normais. O mielograma é hipercelular com aumento da linhagem mielóide em relação à linhagem eritróide às custas da hiperplasia mielóide e hipoplasia eritróide (M:E é usualmente de 10:1 a 30:1). As células granulociticas mostram maturação completa para formas segmentadas com desvio a esquerda e um pico na porcentagem de mielócitos. As series eritróides e granulociticas não apresentam dispoieses. Os megacariócitos podem estar aumentados em numero e apresentam atipia, mais caracteristicamente na forma de pequenos megacariócitos com núcleos hipolobulados. Blastos não excedem 5% das celulas da medula. Eosinófilos e basófilos estão aumentados em numero. Histiócitos em mar azul podem estar presentes.
 
 Mielograma na LMC. Neutrofilia com desvio a esquerda, eosinofilia e basofilia estão presentes
 
 
      Preparações histológicas da medula óssea revelam hiperplasia mielóide e freqüentemente hiperplasia megacariocitica, desvio a esquerda mielóide sem numero aumentado de blastos e imaturidade paratrabecular acentuada. Megacariócitos estão pequenos em com núcleos hipolobulados. Formas bizarras de megacariócitos, típicos de outros distúrbios mieloproliferativos crônicos não-LMC estão freqüentemente ausentes. Eosinófilos e basófilos estão aumentados em numero. Baseado em características histomorfológicas, a LMC pode apresentar três variantes: granulocitica, rica em megacariócitos e mielofibrótica. A variante rica em megacariócitos esta freqüentemente associada a risco aumentado para transformação em mielofibrose.

Biopsia de medula óssea na LMC. Hipercelularidade (A) com hiperplasia mieloide e desvio a esquerda. Maior aumento (B) mostra megacariocitos hipolobulados e aumento de celulas mieloides imaturas ao redor da trabécula óssea (C).
 
LMC variante rica em megacariocitos


REFERENCIAS

1.    http://anatpat.unicamp.br/tasmds.html
2.    Hofmann WF, Koeffler HP. Important features of myelodysplastic syndrome. Int J Hematol 2002;76 (suppl 2): 222-7.
3.    Robbins & Cotran; Patologia: Bases Patológicas das Doenças; 8ª Edição, 2009
4.    Gorczyca W; Atlas of differential diagnosis in neoplastic hemopathology. 2nd Edition. 2004


Eduardo Henrique Cunha Neves Filho
Graduando em Medicina
Universidade Federal do Ceara

5 de setembro de 2011

Síndromes Mielodisplásicas

INTRODUCAO 

      Síndromes Mielodisplásicas (SMD) são desordens oligoclonais de células-tronco hematopoiéticas caracterizadas clinica e morfologicamente por hematopoiese e dispoieses inefetivas, citopenias (que frequentemente resultam em anemia dependentes de transfusão e/ou risco aumentado de sangramento ou infecção), e grande risco de progressão para leucemia aguda.
      A incidência das SMD variam de 2,1 a 12,6 casos por 100 000 por ano, mas chega a 50 casos em 100 000 por ano na população maior que 70 anos.  SMDs incidem de novo ou pos-quimioterapia ou irradiação (relacionado a terapia; tSMD). Hematopoiese ineficaz na SMD tem sido atribuída em parte a complexa interação entre células progenitoras e o microambiente que resulta em morte apoptotica prematura de precursores das células sanguineas, o que é contra-balanceado pelo aumento proliferativo de elementos hematopoiéticos.
    Baseado em sintomas clínicos, morfológicos, números de blastos e alterações cromossômicas, a classificação da OMS reconhece varias categorias de SMD: anemia refrataria (AR), anemia refrataria com sideroblastos em anel (ARSA), anemia refrataria com excesso de blastos (AREB), citopenia refrataria com displasia multilinhagem (CRDM), CRDM e sideroblastos em anel e SMD associada a deleção isolada de 5q (síndrome 5q). Baseada na duração da sobrevida e incidência da progressão em leucemia aguda, as SMDs podem ser categorizadas em dois grupos de risco: baixo risco (SMD com deleção de 5q isolada, AR, ARSA) e alto risco (CRDM e AREB). A media de sobrevida para pacientes com AR é de 66 meses, para AREB são 6 anos, CRDM são 24-33 meses e AREB são 10-18 meses. 
     
HISTORICO

      Os diferentes tipos de SMD foram reconhecidos como entidades clínicas já em 1938 por Rhoades e Barker, primeiramente em um grande grupo de anemias refratárias (AR) a tratamento (em oposição às anemias decorrentes de carência alimentar, que respondem à reposição dos elementos em falta no organismo).
      Os pacientes portadores de AR necessitam, desta forma, de reposição transfusional dos elementos sangüíneos, como ocorre nos indivíduos com anemia aplásica (AA). Diferentemente desta, entretanto, freqüentemente a medula óssea dos indivíduos com AR é normo ou hipercelular. Apenas em pequena porcentagem dos casos a medula é hipocelular, causando problemas no diagnóstico diferencial morfológico com AA.
      Outro grupo de processos patológicos reconhecido no passado foi denominado pré-leucemia, pois eram condições que evoluiam com grande freqüência para LA; o termo “anemia pré-leucêmica” foi cunhado por Hamilton-Paterson em 1949 e “pré-leucemia” por Block e cols em 1953.  À medida que que estes dois grupos de doenças foram estudados em maior profundidade, chegou-se a uma relativa unificação de conceitos, englobando as AR e as pré-leucemias num grupo denominado síndromes mielodisplásicas (SMD).
 
PATOGENESE

      A patogênese das SMD é desconhecida. Apesar de a medula ser hipercelular no diagnostico, ela também pode ser normocelular ou, menos comumente, hipocelular. Há uma elevada taxa de apoptose dos progenitores mielodisplasicos na medula óssea, uma características da hematopoese deficiente. Considerando-se isso, é difícil compreender como os progenitores mielodisplasicos conseguem deslocar quaisquer dos progenitores normais remanescentes na medula óssea, o que sugere que as SMD devem surgir em uma situação de lesões ou depleção de células-tronco. Tanto as SMD primarias quanto as tSMD estão relacionadas com anormalidades clonais, incluindo monossomia do 5 e do 7, deleções de 5q e 7q, trissomia do 8 e deleções de 20q.

CLÍNICA

      Clinicamente, as SMD caracterizam-se por acometer preferencialmente adultos mais velhos, com média por volta dos 70 anos; o acometimento de crianças e jovens é pouco freqüente. A sintomatologia é dependente da linhagem hemopoética acometida, sendo mais freqüentes os sinais e sintomas secundários à anemia; é comum o paciente contar história de tratamento crônico e refratário a reposição de ferro e vitaminas do complexo B, ou ter tido necessidade de transfusão sangüínea prévia. História de infecções ou fenômenos hemorrágicos (petéquias, equimoses, gengivorragia, epistaxis) pode ser relatada. Porém, há casos em que o primeiro diagnóstico de um processo de insuficiência medular é feito através de um hemograma rotineiro, onde se constata uma ou mais citopenias. Nestas situações, o curso clínico é crônico e o quadro hematológico corresponde ao das AR.
 
QUADRO LABORATORIAL

      Na anemia refratária (AR) a contagem de blastos (células imaturas atípicas das linhagens hemopoéticas) na medula óssea deve ser inferior a 5%, enquanto que os blastos não devem estar presentes no sangue periférico, ou, se estiverem, não devem exceder 1% dos elementos nucleados.
      Em outro grupo de AR, o exame do mielograma revela grande número de sideroblastos em anel: é a chamada anemia refratária com sideroblastos em anel (ARSA). Na ARSA, estas células devem corresponder a pelo menos 15% dos elementos nucleados medulares. Os sideroblastos em anel são visualizados como eritroblastos contendo depósitos granulares perinucleares de ferro, formando um colar, visualizados à reação citoquímica do azul da Prússia (ou de Perls). A ARSA pode conter apenas atipias na série eritroblástica ou também nas séries granulocítica e megacariocítica. A sobrevida de 5 anos difere nos dois casos, sendo de cerca de 70% quando as atipias são isoladas na série eritróide e de 20% quando estas estão presentes nas demais séries.
      À medida que a contagem de blastos cresce na medula e no sangue periférico, temos as anemias refratárias com excesso de blastos (AREB).  Se a contagem de blastos medulares estiver entre 5 e 20% e no sangue periférico for inferior a 5%, designaremos a AR apenas como excesso de blastos. Caso os blastos medulares excedam os 20% e não ultrapassem os 30% (limite para o diagnóstico de uma LA), com blastos no sangue periférico no limite inferior a 5%, a AREB será designada como em transformação (AREB-t).
      A evolução clínica pode ser de poucos meses (na AREB-t e AREB) até alguns anos (AR e ARSA). O maior risco de desenvolvimento de LA ocorre entre a AREB-t e a AREB. A LA não é necessariamente mielóide (mais freqüente), mas pode ser linfóide ou mesmo mista. Este fato corrobora o defeito molecular em células hemopoéticas totipotentes muito primitivas. 
      Além da história clínica e do exame físico e de hemograma, o diagnóstico de SMD inclui o estudo da medula óssea (citologia, citoquímica e histologia). Nos esfregaços citológicos, além dos blastos, são observadas atipias nas três séries hemopoéticas. 
 
•    Na eritroblástica vemos a diseritropoese (sideroblastos em anel, multinucleação de elementos, fragmentação nuclear de vários tamanhos, irregularidades nos contornos nucleares e irregularidades na coloração citoplasmática.


Diseritropoese


•    Na granulocítica (disgranulopoese) podemos encontrar redução ou ausência de grânulos (hipo ou agranulação), persistência de basofilia nas células maduras, hipossegmentação nuclear (anomalia semelhante à de Pelger-Huët, também denominada pseudo-Pelger-Huët), ou hipersegmentação nuclear.

 Disgranulopoese

•    A dismegacariopoese é representada pelos micromegacariócitos (elementos anões), megacariócitos grandes mononucleados, megacariócitos com múltiplos pequenos núcleos separados, além de poderem apresentar grânulos grosseiros e anormais;


Dismegacariopoese


      O exame citoquímico pode auxiliar na definição da linhagem de algumas células atípicas ou imaturas, ou mesmo na detecção dos depósitos anômalos de ferro (sideroblastos em anel). 
      A biópsia de medula óssea auxilia na determinação da celularidade (geralmente esta encontra-se normal ou aumentada), anomalias topográficas dos elementos hemopoéticos (agrupamentos de megacariócitos atípicos, agrupamentos de elementos imaturos longe de seu local habitual, que é a trabécula óssea) e atipias de elementos isolados. No caso de tratar-se de medula óssea hipocelular, a presença de megacariócitos atípicos agrupados são forte indício de SMD hipocelular, afastando o diagnóstico de uma anemia aplásica. O exame histológico da medula óssea ajuda também a afastar causas secundárias de dismielopoese (atipias das séries hemopoéticas), como é o caso de certas infecções (como pelo vírus HIV) e infiltração por neoplasias, em particular por linfomas malignos;
 
 Histologia da SMD – A – medula óssea hipercelular com megacariocitos atípicos. B – células imaturas frequentemente apresentam localização interticial anômala (longe das trabéculas ósseas). C – disgranulopoese em maior aumento. D – SMD frequentemente apresenta baixa relação M:E pela hipercelularidade eritropoietica. E – Sideroblastos em anel vistos em cortes corados por Perls (evidenciando ferro).

      Importante ferramenta no diagnóstico das SMD é representada pela citogenética. Porquanto a ausência de anomalias citogenéticas não afaste o diagnóstico de SMD, a presença das mesmas é ponto muito favorável ao seu diagnóstico. Ainda não há um marcador citogenético específico para SMD ou para cada um de seus tipos. A presença de alterações citogenéticas múltiplas representa fator de pior prognóstico que as simples ou cariótipo normal.


Cariótipo de paciente com SMD evidenciando -7q e -20q

      Todos os dados clínicos e laboratoriais devem ser avaliados cuidadosamente em conjunto para o diagnóstico de uma SMD. Uma detalhada exclusão de causas secundárias de atipias celulares ou de citopenias deve ser levada a cabo, por vezes com prova terapêutica precedendo o diagnóstico formal (ex., através de tratamento com ferro e componentes do complexo vitamínico B);
      Neste grupo de doenças, o fígado e o baço geralmente não se apresentam aumentados, ao contrário do que ocorre nas síndromes mieloproliferativas, em especial nas crônicas. Na vigência de transformação leucêmica, os blastos podem infiltrar estes órgãos, causando hepato- e esplenomegalia. Nos casos em que ocorre esplenomegalia, o seqüestro de elementos anômalos (e não um processo proliferativo) parece ser a sua causa. Infecções decorrentes da função anômala da série mielomonocítica podem ser causa de hepatoesplenomegalia transitória. Em pacientes com histórico de transfusões sangüíneas repetidas encontra-se intensa hemossiderose nos órgãos onde o sistema mononuclear-fagocítico é proeminente (fígado, baço, linfonodos e medula óssea);
    
MORFOLOGIA
 
AR
 

A – Aspirado de medula óssea mostrando hiperplasia eritroide e diseritopoiese. B – Medula óssea hipercelular com hiperplasia eitroide proeminente.

ARSA


A – Aspirado de medula óssea mostrando hiperplasia eritroide com diseritopoiese e alterações megaloblastoides. B – Sideroblastos em anel excedem 15% de todos os precursores das células vermelhas.

CRDM


Aspirado de medula óssea com dispoese das três linhagens


AREB

 A – Aspirado de medula óssea com diseritropoese. B – Biopsia mostra medula óssea hipercelular com megacariocitose atípica e numero aumentado de blastos.

Síndrome 5q –


A – Aspirado de medula óssea revelando hematopoese de maturação nas três linhagens e megacariocitos multilobulados. B – Biopsia com megacariocitos típicos. C – Cariótipo com deleção de 5q.


REFERENCIAS

1.    http://anatpat.unicamp.br/tasmds.html
2.    Hofmann WF, Koeffler HP. Important features of myelodysplastic syndrome. Int J Hematol 2002;76 (suppl 2): 222-7.
3.    Robbins & Cotran; Patologia: Bases Patológicas das Doenças; 8ª Edição, 2009
4.    Gorczyca W; Atlas of differential diagnosis in neoplastic hemopathology. 2nd Edition. 2004


Eduardo Henrique Cunha Neves Filho
Graduando em Medicina
Universidade Federal do Ceara


28 de agosto de 2011

Doença de Gaucher

A doença de Gaucher consiste numa condição genética na qual há acumulo de lipídios em células e em certos órgãos. Constitui a mais comum das doenças de deposito lisossomial, sendo causada por uma deficiência hereditária da enzima glicocerebrosidase, também conhecida como acido β-glicosidase. A não funcionalidade dessa enzima leva ao acumulo de glicocerebrosidios particularmente em mononucleares, essas células podendo se acumular no baço, fígado, rim, pulmões, cérebro e medula óssea.
 
 Micrografia eletronica representando lisossomos (seta)

Historia
 
A doença foi primeiramente reconhecida pelo medico frances Dr. Philippe Gaucher, que originalmente a descreveu em 1882 e emprestou seu nome a condição. A base bioquímica da doença seria elucidada em 1965 e a primeira droga efetiva para o tratamento, Ceredase, foi aprovada pelo FDA em abril de 1991. Uma droga melhor, Cerezyme, foi aprovada em maio de 1994 e substituiu o Ceredase.

Epidemiologia
 
A National Gaucher Foundation afirma que 1 em cada 100 nascidos nos EUA dentre a população geral carreia o alelo para o tipo 1 da doença de Gaucher, dando a essa condição uma prevalência de 1/40000; dentre os judeus Azhkenazi, a taxa de carreadores chega a 1:15.
O tipo 2 não apresenta nenhuma preferência particular por algum grupo étnico. O tipo 3, entretanto, e especialmente comum na população do norte sueco, na região de Norrbotten, onde a incidência da doença chega a 1:50000.

Fisiopatologia
 
A doença e causada por um defeito no gene beta-glicosidase (1q21). A enzima e formada por 497 aminoácidos (55,6KD), com função de catalisar a quebra dos glicocerebrosidios, um constituinte da membrana celular de eritrócitos e leucócitos. Os macrófagos, assim, ficam impossibilitados de eliminar o produto, que se acumula em fibrilas, transformando-os em células de Gaucher, aparecendo na microscopia óptica como papel amassado. Entretanto, a presença das células de Gaucher representa apenas 2% do volume das visceromegalias características da doença; sabe-se que a maior parte do crescimento do fígado e do baço resultam de inflamação e resposta celular hiperplastica. Embora a patogênese da doença não seja totalmente compreendida, as células de Gaucher e os macrófagos vizinhos superexpressam e secretam proteases lisossomiais, como catepsinas, e mediadores inflamatórios como IL-6, IL-8, IL-10 e proteínas inflamatórias de macrófagos (MIPs) 1a e 1b. Essas células apresentam o fenótipo secretório dos chamados “macrófagos alternativamente ativados”, sendo associado em outras condições com inflamação crônica, cura e fibrose. Um modelo roedor para doença de Gaucher sugere que outras células estariam afetadas, como células T do timo, células dendriticas e osteoblastos.
 
Representacoes dos macrofagos com lisossomos funcionantes (A), formacao das celulas de Gaucher, com lisossomos afuncionais (B) e acumulo de celulas de Gaucher nas visceras (C).
 
No cérebro, glicocerebrosidios se acumulam devido ao turnover de lipídios complexos durante o desenvolvimento cerebral e a formação da bainha de mielina dos nervos.
Diferentes mutações no beta-glicosidase determinam a atividade remanescente da enzima, e, em ultima instancia, do fenótipo apresentado.
Heterozigotos para mutações particulares carregam um risco de cerca de 5 vezes maior para desenvolver mal de Parkinson, tornando o fator de risco genético melhor conhecido para o Parkinson. Um estudo considerando 1525 pacientes com Gaucher nos EUA sugeriu que enquanto o risco para câncer em geral não esta elevado, malignidades particulares, como linfoma não Hodgkin, melanoma e câncer pancreático ocorrem numa taxa de 2-3 vezes maior.

A doença de Gaucher tem três apresentações clinicas principais:

- Tipo 1 (ou tipo não neuropático): forma mais comum da doença, ocorrendo em aproximadamente 1:50000 nascidos vivos. Ocorre mais freqüentemente entre os judeus Ashkenazi. Os sintomas podem começar precocemente ou na vida adulta, incluindo hepatomegalia e esplenomegalia, podendo o baço romper, levando a maiores complicações. Pode estar presente também enfraquecimento ósseo e fraturas patológicas. A esplenomegalia e a substituição da medula óssea pode levar a pancitopenia, podendo resultar em hemorragias e fadiga. O cérebro não e afetado patologicamente, mas pode haver prejuízo de pulmões e, mais raramente, rins. Dependendo da evolução da doença, pacientes com o tipo 1 podem viver bem ao longo da vida adulta e muitos portadores de uma forma leve nem apresentam sintomatologia.

- Tipo 2 (aguda infantil ou neuropática): tipicamente inicia com media de 6 meses de vida e tem uma incidência de aproximadamente 1:100000 nascidos vivos. Sintomas incluem hepatoesplenomegalia, dano cerebral importante e extenso, desordem dos movimentos oculares, espasticidade, convulsões, rigidez de membros e inabilidade de sucção e deglutição. Afetados costumam morrer por volta dos 2 anos de idade.

- Tipo 3 (forma neuropática crônica): pode iniciar a qualquer momento na infância ou mesmo na vida adulta, e ocorre em aproximadamente 1:100000 nascidos vivos. E caracterizada pelo desenvolvimento progressivo e lento de sintomas neurológicos, mais leves em comparação ao tipo 2. Sintomas mais importantes incluem hepatoesplenomegalia, convulsões, falta de coordenação motora, irregularidades esqueléticas, pancitopenia e problemas respiratórios. Pacientes costumam sobreviver ate os 10 anos de idade ou ate o inicio da vida adulta.

Esses subtipos, no entanto, podem-se sobrepor dependendo da variedade fenotípica dada pelo amplo espectro mutacional.

Genetica

As três formas de doença de Gaucher são herdadas de forma autossômica recessiva. Ambos pais precisam ser carreadores para uma criança ser afetada. Desse modo, há uma chance de 25% em cada gestação. Nos EUA, aconselhamento genético e testes moleculares são amplamente sugeridos a famílias potencialmente carreadoras de mutações.
Cada tipo tem sido associado a uma diferente mutação. Em todos, existem aproximadamente 80 mutações conhecidas, agrupadas em três tipos principais:
Tipo 1 (homozigoto N370S): mais comum, forma não neuropática.
Tipo 2 (1 ou 2 alelos L444P): forma neuropática, prognostico sombrio
Tipo 3 (também 1 ou 2 alelos L444P, possivelmente tardia por polimorfismos protetores): típica de suecos, desenvolvem a doença tardiamente.

Diaz et al. sugere que as mutações causa da doença de Gaucher deve ter aparecido no pool genético dos judeus Ashkenazi no começo da idade media (48-55 gerações atrás).

Morfologia

Macroscopia
 
Peca cirurgica de esplenectomia de alivio em paciente com Gaucher: baco aumentado, pesando 5kg (normal 140-170g)
 
Microscopia

Microscopia do baco acima representado, em menor aumento, mostrando depressao da polpa vermelha esplenica, sendo substituida por infiltrado inflamatorio e por celulas de Gaucher


Em maior aumento, celulas de Gaucher (macrofagos espumosos/xantomizados) e infiltrado inflamatorio.

Referencias

1. James, William D.; Berger, Timothy G.; et al. (2006). Andrews' Diseases of the Skin: clinical Dermatology. Saunders Elsevier. ISBN 0-7216-2921-0.
2. Zimran A, Gelbart T, Westwood B, Grabowski GA, Beutler E (1991). "High frequency of the Gaucher disease mutation at nucleotide 1226 among Ashkenazi Jews.". Am. J. Hum. Genet. 49 (4): 855–859. PMC 1683177. PMID 1897529.
3. a b Gaucher PCE (1882). De l'epithelioma primitif de la rate, hypertrophie idiopathique de la rate sans leucemie [academic thesis]. Paris, France.
4. Jacquelyn K Beals (November 19, 2008). "ASHG 2008: Gaucher Disease Mutation Carriers at Higher Risk for Parkinson's Disease". Medscape Medical News.
5. Aharon-Peretz J, Rosenbaum H, Gershoni-Baruch R (2004). "Mutations in the glucocerebrosidase gene and Parkinson's disease in Ashkenazi Jews". N. Engl. J. Med. 351 (19): 1972–7. doi:10.1056/NEJMoa033277. PMID 15525722.
6. Landgren O, Turesson I, Gridley G, Caporaso NE (2007). "Risk of Malignant Disease Among 1525 Adult Male US Veterans With Gaucher Disease". Archives of Internal Medicine 167 (11): 1189–1194. doi:10.1001/archinte.167.11.1189. PMID 17563029.
7. Online 'Mendelian Inheritance in Man' (OMIM) 606463
8. a b Grabowski GA (2008). "Phenotype, diagnosis, and treatment of Gaucher's disease". Lancet 372 (9645): 1263–1271. doi:10.1016/S0140-6736(08)61522-6.
9. Weinreb NJ, Deegan P, Kacena KA, et al. (December 2008). "Life expectancy in Gaucher disease type 1". Am. J. Hematol. 83 (12): 896–900. doi:10.1002/ajh.21305. PMID 18980271.
10. Diaz GA, Gelb BD, Risch N, et al. (2000). "Gaucher disease: the origins of the Ashkenazi Jewish N370S and 84GG acid beta-glucosidase mutations". Am. J. Hum. Genet. 66 (6): 1821–32. doi:10.1086/302946. PMC 1378046. PMID 10777718.
11. http://www.medicalnewstoday.com/articles/180630.php
12. "National Gaucher Foundation". http://www.gaucherdisease.org/prevalence.php. Retrieved 2007-05-30.
13. Brady RO, Kanfer JN, Shapiro D (1965). "Metabolism of glucocerebrosides. II. Evidence of an enzymatic deficiency in Gaucher's disease". Biochem. Biophys. Res. Commun. 18 (2): 221–5. doi:10.1016/0006-291X(65)90743-6. PMID 14282020.
Eduardo Henrique Cunha Neves Filho
Graduando em Medicina
Universidade Federal do Ceara


26 de agosto de 2011

Nefrite Lupica

      O lupus eritematoso sistêmico (LES) e uma doença multissistemica na qual existe a formação de auto-anticorpos e produção de complexos imunes. Os anticorpos podem estar direcionados a muitos antígenos nucleares (ANA), incluindo DNA, ou a antígenos de membrana ou citoplasmáticos. Por sua vez, os complexos imunes podem ser produzidos e depositados em diversos órgãos, ativando o complemento e a produção de diversas citocinas que levam a dano tecidual. O diagnostico de LES requere correlação de achados clínicos e laboratoriais; não existe um teste único ou achado clinico que permite o diagnostico e apenas biopsia renal tampouco e suficiente. Existem 11 critérios dos quais pelo menos 4 devem estar presente para diagnostico de LES.  Estes incluem, entre outros, lesões de pele, ulceras orais, doença renal, desordem neurológica, desordem hematológica e alterações imunológicas detectadas laboratorialmente: anti-Sm, anti-DNA, anti-Ro, e outros.
    A etiologia da doença não e bem conhecida. Fatores genéticos, ambientais, infecciosos e hormonais parecem estar envolvidos na patogênese. Alguns casos estão relacionados a deficiência hereditária do complemento e outros induzidos por drogas. O desenvolvimento de auto-imunidade tem sido atribuído a eliminação inadequada de linfócitos auto-reativos, de modo que a desregulacão da apoptose e retirada inadequada de células apoptoticas e de restos nucleares parecem importantes na patogênese. O dano renal pode ser secundário a ativação do complemento e a liberação local de citocinas pro-inflamatorias. Alguns antígenos intra-renais, como componentes da matriz extracelular e glicoproteinas, podem servir como alvo ao ataque auto-imune. Deposito de complexos imunes circulantes com ativação local da inflamação e outro mecanismo reconhecido de dano tecidual. Adicionalmente, anticorpos antifosfolipides podem promover trombose ou lesão vascular. Em lesões com características membranares (classe V), existe dano citotóxico dos podocitos por anticorpos e complemento.
    Existe envolvimento renal na grande maioria dos pacientes com LES em algum ponto da evolução da doença: 66-90%. A presença de depósitos subendoteliais em capilares glomerulares e crucial na indução de dano severo e estão correlacionados com proliferação endocapilar, necrose, cariorrexe e crescentes. Doença renal e uma das mais comuns causas de morte em LES e e uma das alterações que deve receber mais atenção.

    Características clinicas: Essa doença aparece em um amplo intervalo de idade, sendo mais freqüente em jovens adultos; a relação homem:mulher e de 1:9 e existe maior incidência em afro-americanos que em caucasianos.
    Manifestações extrarrenais são amplas e variáveis, e incluem alterações dermatológicas, articulares, cardíacas, pulmonares, hematológicas (citopenias), neurológicas (convulsões, psicoses, envolvimento do sistema nervoso periférico), mucosas (ulcerações), serosites e etc. As próprias manifestações renais são muito variáveis, desde hematuria assintomática ou proteinuria a falência renal rapidamente progressiva e dano renal terminal. Em alguns casos, a nefrite lupica se apresenta como síndrome nefrotica (ate 65% dos casos) e em outros como síndrome nefritica. Falencia renal e uma apresentação clinica relativamente freqüente, podendo ser em virtude da glomerulonefrite (GN) ou da necrose tubular aguda (NTA); nestes casos, as lesões são potencialmente reversíveis. Doença renal e, algumas vezes, a manifestação inicial do LES, e pode preceder manifestações em outros órgãos e sistemas por um longo tempo, não sendo possível diagnosticar LES ate que isso ocorra. Quando os achados clínicos são hematuria leve e/ou proteinuria, a lesão usualmente e mesangial (classe I ou II); quando a doença apresenta síndrome nefrítica com algum grau de falência renal aguda ou rapidamente progressiva usualmente existem lesões glomerulares ativas (classes III ou IVa); quando apresenta-se como síndrome nefrótica pura e freqüente encontrar lesões glomerulares com características membranosas (classe V); finalmente, quando há doença renal crônica provavelmente encontra-se lesões esclerosantes avançadas (classe VI). No entanto, ainda, a apresentação clinica e histopatológica são muito heterogêneas, e os achados clínicos e laboratoriais não permitem predizer com certeza o tipo e grau de dano renal.
    A sobrevida dos pacientes e a preservação da função renal tem sido melhoradas nas ultimas décadas. O tratamento e baseado em corticóides e outros imunossupressores. A doença renal e uma das principais causas de morte em LES. Quando a falência renal crônica e desenvolvida e inicia-se a hemodiálise, as manifestações extrarrenais melhoram em muitos pacientes. O transplante renal e uma boa opção terapêutica em casos de dano terminal; recorrência da doença não e muito freqüente e a sobrevida do transplante e similar aquela de transplante em outros pacientes; a imunossupressão administrada aos transplantados e, em parte, responsável pela melhora clinica do LES.        

    Achados laboratoriais: em muitos pacientes existe proteinuria em dimensões variáveis, usualmente acompanhadas por hematuria, algumas vezes por cilindros hemáticos. Quando existe lesão glomerular ativa, pode-se achar cilindros leucocitários. Os níveis séricos de creatinina e uréia estarão alterados (ou não) de acordo com o tipo e a severidade da lesão renal, em geral, existindo aumento desses níveis em caso de lesões ativas (classes III e IV) ou dano crônico. Em muitos casos de nefrite lupica mesangial e GN mesangial pura (classe V) a função renal e preservada, Existe hipocomplementenemia na maioria dos pacientes com doenca ativa, e, pelo menos em alguns, os níveis séricos de complemento correlacionam-se com a atividade da lesao renal. Há uma variedade de auto-anticorpos que podem ser detectados no soro: ANAs, anti-dsDNA, anti-Sm (muito especifico mas pouco sensível), anti-RNP, anti-Ro, anti-La, anti-histona e outros; anticorpos anti-DNA parecem ser importantes na patogênese da nefrite lupica ativa.

    Histopatologia

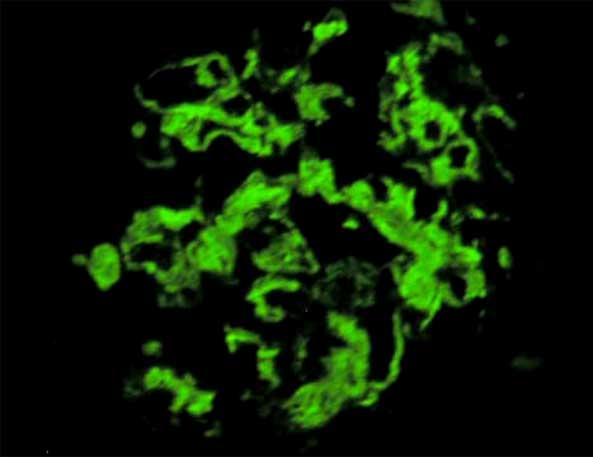
    Alterações glomerulares são imensamente variáveis. A mais comum e a presença de depósitos imunes mesangiais e/ou capilares. Outras mudanças incluem: aumento da celularidade da matriz e/ou do mesangio, proliferação endocapilar, espessamento das paredes capilares, necrose em tufos glomerulares, proliferação extracapilar (crescentes), cariorexe, trombos hialinos (agregação micronodular intracapilar de complexos imunes), e esclerose gomerular (segmental ou global). Algumas características são sugestivas de nefrite lupica: trombos hialinos e lesões “wire-loop” (espessamento homogêneo e rígido de alças capilares pelo deposito de imunocomplexos subendotelial); entretanto, a única alteração considerada patognomonica da nefrite lupica são os corpos hematoxilinicos: estruturas arredondadas, coradas por lilás, vistas como células com aspecto degenerativo; provavelmente eles representam núcleos degenerados e correspondem a células LE descritas no sangue de pacientes com LES. A variabilidade na presença, combinação e extensão desses aspectos das lesões permite classificar o lúpus baseado em aspectos histológicos.
 
Tufo glomerular com proliferacao mesangial e endocapilar e uma pequena crescente (seta). Na nefrite lupica, proliferação ativa e alteracoes glomerulares são frequentemente segmentares; no entando, para determinar se consiste em classe III (focal) ou IV (difusa) e necessário quantificar a percentagem de glomérulos lesionados (HE x400)

Lesões necrosantes do tufo glomerular representam agressão imune grave no lúpus. Os segmentos necrosados (seta vermelha) apresentam-se fucsinofilicos no tricômio, e são acompanhados por distorção do glomérulo e frequentemente por fragmentação dos núcleos (carriorrexe) (Tricômio de Masson x400).

Setas apontam corpos hemaoxilinofilicos, representando células LE: raras, porem patognomonicas de LES (HE x400).

Classificação Histológica de LES

Classe I:

- Ausência de alterações a microscopia óptica
- Depósitos mesangiais na imunofluorescencia e na microscopia eletrônica.


Classe II:
 
- Elevação na matriz mesangial
- Aumento do numero de células com depósitos mesangiais de Ig e complemento


Classe III:

- Inchaço glomerular focal e segmentar
- Proliferação de células epiteliais e mesangiais
- Infiltração com neutrófilos


Classe IV:

- Proliferacao endotelial e mesangial na maioria dos glomérulos
- Depositos de imunocomplexos subendoteliais (wire loop – alca de arame)
- Forma mais grave, pior prognostico


 Classe V:

- Glomerulonefrite membranosa
- Depósitos subendoteliais não visiteis por microscopia óptica
- “picos” da membrana basal


 Classe IV:

- Glomérulo-esclerose de ≥ 90%


Eduardo Henrique Cunha Neves Filho
Graduando em Medicina
Universidade Federal do Ceara