
Introdução
Sabemos hoje que os distúrbios cromossômicos constituem uma
categoria importante de doenças genéticas, respondendo por uma grande proporção
dos abortamentos, malformações congênitas e retardos do desenvolvimento. A
maioria dessas anomalias é baseada em mudanças do número de genes ou da
estrutura dos mesmos. Há apenas três mutações cromossômicas bem definidas
compatíveis com sobrevida pós-natal nos quais se encontra a trissomia de um
autossomo inteiro: a síndrome de Patau (trissomia do 13), síndrome de Edwards
(trissomia do 18) e a síndrome de Down (trissomia do 21).
Distúrbios
Numéricos
•
Monossomia
(2n-1)
•
Trissomia
(2n+1)
•
Mosaicismo:
associação de duas ou mais populações celulares
Distúrbios Estruturais
- Deleção
- Translocação
- -
Translocação
balanceada recíproca
- -
Translocação
robertsoniana (ou fusão cêntrica)
- Isocromossomos
- Inversão
- Cromossomo em anel

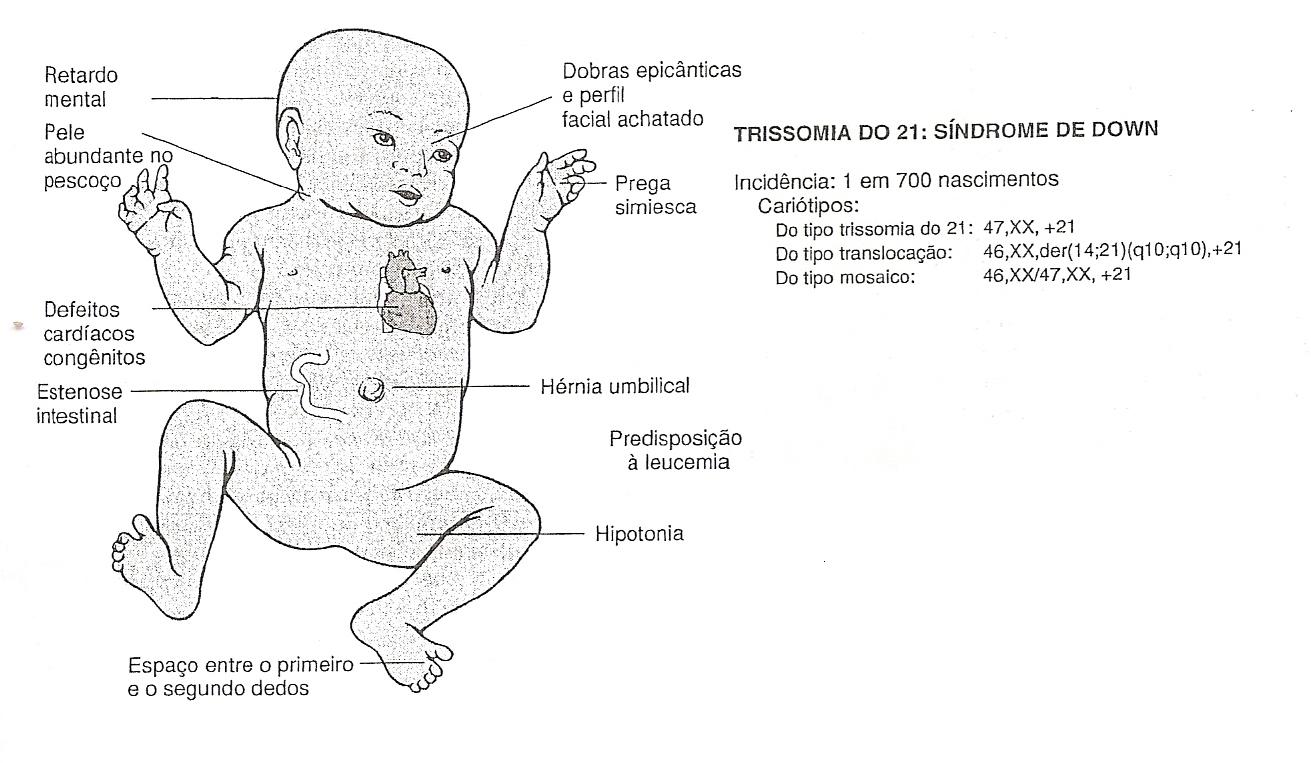
Trissomia do 21 (
Síndrome de Down )
Epidemiologia
Estima-se que a incidência da Síndrome de Down seja de um em
cada 700 nascimentos, o que torna esta deficiência uma das mais comuns de nível
genético. A idade da mãe influencia bastante o risco de concepção de bebê com
esta síndrome (95% dos casos dessa trissomia): são 1 em 1550 nascimentos vivos
para mães com menos de 20 anos, ao contrário de 1 em 25 nascimentos vivos para
mães com mais de 45.
Cariótipo
•
Aproximadamente
95% dos indivíduos afetados possuem um cromossomo 21 extra completo (47,XY,
+21).
•
Em 4% de
todos os casos, o material cromossômico extra derivado de um dos pais apresenta
translocação do braço longo do cromossomo 21 para outro cromossomo 22 ou 14.
•
Um
variante mosaico, quase 1% dos pacientes, possui uma mistura de células com
número de cromossomos normais e células com um cromossomo 21 extra.
Características Clínicas
•
Perfil
facial achatado, fissuras palpebrais obliquas e pregas epicânticas
•
Retardo
mental grave
•
Doença
cardíaca congênita, mais comum são defeitos do septo atrial, responsável
mortalidade nos primeiros anos de vida
•
Risco de
10 a 20 vezes maior de desenvolvimento de leucemia aguda
•
Doença
de Alzheimer prematura (depois dos 35)
•
Resposta
imune anormal
•
No
variante mosaico, dependendo da proporção de células normais/afetadas, há uma
atenuação do quadro clínico


·
Outras Trissomias
A trissomia do 18 (Síndrome de
Edwards) e trissomia do 13 (Síndrome de Patau) são bem menos comuns que a
trissomia do 21; os bebês afetados apresentam malformações e em geral morrem no
primeiro ano de vida.
Trissomia do 18 ( Síndrome de
Edwards)


Trissomia do 13 (Síndrome de
Patau)


Síndrome da Deleção do Cromossomo
22q11.2
Na síndrome da deleção (microdeleção) do cromossomo 22q11.2,
particularmente comum, há uma pequena deleção da banda 11.2 no braço longo do
cromossomo 22; a síndrome é mais bem visualizada por fluorescência in situ na hibridização.
Esta síndrome está associada à Síndrome de DiGeorge e Síndrome
velocardiofacial e é uma condição autossômica dominante com expressividade
variável, o que dificulta seu diagnostico.
É uma das deleções citogenéticas mais comuns associadas a um fenótipo
clínico importante e é detectada em 1 em 4000 nativivos.
Características Clínicas
• Defeitos cardíacos congênitos
• Anormalidades do palato
• Dismorfismo facial
• Retardo de desenvolvimento
• Graus variáveis de imunodeficiência das cels.
T
• Hipoparatireoidismo
Referências
1. Robbins
& Cotran; PATOLOGIA: BASES PATOLÓGICAS DAS DOENÇAS; 8ª Edição, 2009. Ed.
Elsevier
2.
Artigo:
Citogenética Clínica Princípios Gerais e Anormalidades Cromossômicas Humanas –
Daniel Siquieroli Vilas Boas
Nayara Falcão Rodrigues
Acadêmica de Medicina
Liga de Patologia
Universidade Federal do Ceará

Nenhum comentário:
Postar um comentário